

Jakość i GMP
Fragment szkła w fiolce Viantan. Dlaczego kontrola wizualna nie zatrzymała wady przed rynkiem?
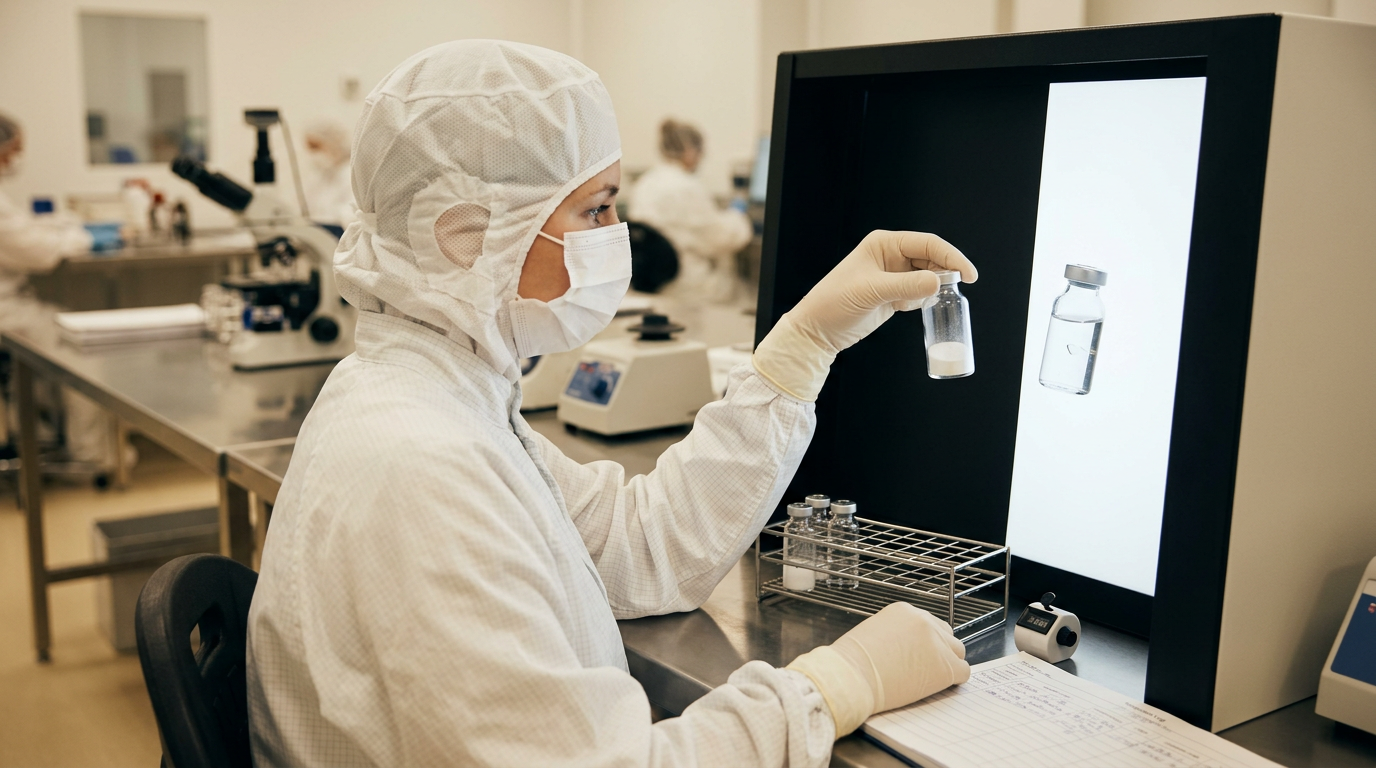
Zdjęcie wygenerowane przy użyciu Magnific Al
Fragment szkła w fiolce Viantan został zauważony dopiero po rozpuszczeniu proszku w aptece szpitalnej. To detal, który z perspektywy produkcji sterylnej zmienia znaczenie całej sprawy. Produkt przeszedł proces wytwarzania i kontrolę, a mimo to w jednej z jednostek znajdowało się ciało obce, którego obecności nie udało się wychwycić przed zwolnieniem serii. 24 września 2026 r. GIF zdecydował o jej wycofaniu z obrotu w całej Polsce.
Decyzja dotyczy serii 82947TB24 produktu Viantan, proszku do sporządzania roztworu do infuzji, z terminem ważności do maja 2027 r. Podmiotem odpowiedzialnym jest B. Braun Melsungen AG. Ta sama seria była już od 15 maja zapobiegawczo wstrzymana w obrocie.
Fragment szkła w fiolce Viantan ujawnił się dopiero po rekonstytucji
Pierwsza informacja o potencjalnej wadzie trafiła do GIF na początku maja.
Jedna z aptek szpitalnych zgłosiła, że po rozpuszczeniu proszku wewnątrz fiolki zauważono duży fragment szkła. Ze względu na sposób podawania produktu — dożylnie, po przygotowaniu roztworu — organ zdecydował 15 maja o wstrzymaniu serii do czasu zakończenia postępowania wyjaśniającego.
Reklamowana fiolka została przekazana do analizy. Wytwórca potwierdził, że znaleziony element jest fragmentem szkła.
Jednocześnie sama fiolka, w której wykryto ciało obce, była nienaruszona. Oznaczało to, że fragment nie odłamał się od jej ściany, lecz pochodził z innego naczynia.
To ważna obserwacja dla dochodzenia root cause. Problem przestaje dotyczyć wyłącznie pojedynczego defektu jednego opakowania. Powstaje pytanie, na jakim etapie fragment szkła znalazł się w innej, nieuszkodzonej fiolce i czy warunki procesu pozwalały na podobne zdarzenie także w innych jednostkach tej samej serii.
Ostatecznie jednoznacznej przyczyny źródłowej nie ustalono. W postępowaniu rozważano możliwość, że fragment trafił do fiolki przed procesem mycia lub na jego początkowym etapie. W materiałach dotyczących sprawy pojawiła się również informacja o odchyleniu związanym z kontrolą wizualną.
Nie oznacza to jednak, że właśnie kontrola wizualna była źródłem problemu. Jej zadaniem jest wykrywanie defektów, a nie zapobieganie samemu powstawaniu szkła w procesie.
Liofilizat może ukryć to, czego inspekcja normalnie powinna szukać
Przypadek Viantan szczególnie dobrze pokazuje problem specyficzny dla części produktów sterylnych.
Europejska Farmakopea wymaga, aby preparaty parenteralne po rekonstytucji były praktycznie wolne od widocznych cząstek. W zrewidowanej monografii Parenteral preparations 0520 wymagania dotyczące cząstek widocznych zostały jednoznacznie włączone do kontroli jakości produktów do wstrzykiwań i infuzji.
Równolegle Annex 1 unijnego GMP wymaga indywidualnej inspekcji napełnionych pojemników produktów parenteralnych pod kątem zanieczyszczeń obcych i innych defektów.
Nie oznacza to jednak, że każda cząstka w każdych warunkach zostanie wykryta.
W przypadku klarownego roztworu obiekt znajdujący się wewnątrz fiolki może być relatywnie łatwiejszy do zauważenia. Sytuacja wygląda inaczej przy proszku lub liofilizowanym cake’u. Fragment może zostać częściowo lub całkowicie zasłonięty przez produkt i ujawnić się dopiero podczas rekonstytucji.
Według GIF właśnie takiego scenariusza nie można było wykluczyć w sprawie Viantan.
To ważna różnica pomiędzy stwierdzeniem „produkt został poddany kontroli wizualnej” a stwierdzeniem „ryzyko obecności cząstki zostało wyeliminowane”. Inspekcja pozostaje warstwą kontroli, ale jej skuteczność zależy od rodzaju produktu, położenia defektu, właściwości fiolki, oświetlenia, czasu obserwacji i samej wykrywalności określonego rodzaju cząstek.
Dlatego Annex 1 nie sprowadza zarządzania defektami wyłącznie do odrzucenia pojedynczej wadliwej sztuki. Oczekuje klasyfikacji defektów, analizy trendów i badania nietypowych poziomów wad. Wykrycie defektu krytycznego na późniejszym etapie powinno uruchamiać dochodzenie, ponieważ może wskazywać na nieskuteczność wcześniejszej kontroli.
Kontrola przed podaniem nie może zastąpić jakości produktu
Podmiot odpowiedzialny argumentował m.in., że przed podaniem Viantan roztwór powinien zostać sprawdzony, a widoczne cząstki można wykryć podczas przygotowania leku. Wskazywano również na brak podobnych reklamacji na świecie od 2020 r. i brak zastrzeżeń innych regulatorów.
GIF nie uznał tych argumentów za wystarczające.
Kluczowe było ryzyko, że fragment szkła może znajdować się również w innej fiolce tej samej serii, a wada pozostanie niewidoczna do czasu jej rekonstytucji. Instrukcja sprawdzenia produktu przed podaniem jest dodatkowym zabezpieczeniem po stronie użytkownika, ale nie może zastępować wymagania, aby produkt wprowadzony do obrotu sam spełniał specyfikację jakościową.
W przypadku produktu przeznaczonego do infuzji znaczenie tej zasady jest szczególne. Cząstka nie trafia do przewodu pokarmowego, lecz produkt jest podawany drogą dożylną. Dlatego obecność twardego ciała obcego musi być traktowana znacznie poważniej niż kosmetyczna wada opakowania.
Wcześniej analizowaliśmy podobne pytanie o granicę między systemem opakowaniowym a jakością produktu przy OOS produktu Envil gardło związanym prawdopodobnie z parametrami zamykania butelki. W tamtym przypadku problem ujawnił się w stabilności. W Viantan opakowanie staje się potencjalnym źródłem cząstki stałej.
Root cause musi sięgać głębiej niż „jedna wadliwa fiolka”
W przypadku szkła w produkcie sterylnym zakres dochodzenia może obejmować cały łańcuch obsługi pojemnika.
W zależności od technologii trzeba analizować m.in. jakość dostarczanych fiolek, transport wewnętrzny, depaletyzację, mycie, transfer do strefy napełniania, wzajemny kontakt pojemników, operacje poprzedzające liofilizację, załadunek i rozładunek liofilizatora oraz zamykanie.
Nie oznacza to, że którykolwiek z tych etapów został wskazany jako przyczyna w przypadku Viantan. Właśnie brak jednoznacznego root cause był jednym z elementów problemu.
Jeżeli fiolka pęknie w procesie, samo usunięcie uszkodzonego pojemnika nie wystarcza. Trzeba ocenić, czy fragmenty mogły przemieścić się do sąsiednich jednostek, a także czy procedura czyszczenia i line clearance skutecznie eliminuje takie zagrożenie.
Ryzyko mechanicznego generowania cząstek jest jednym z powodów, dla których producenci rozwijają nowe systemy transportu opakowań w strefach aseptycznych. Na portalu opisywaliśmy m.in. lewitację magnetyczną jako sposób ograniczenia tarcia i generowania cząstek w aseptycznym fill-finish.
Podobny cel — ograniczenie otwierania procesu i niekontrolowanych transferów — stoi za rozwojem zamkniętych systemów transferowych dla produkcji aseptycznej.
Nie oznacza to oczywiście, że technologie te rozwiązałyby przypadek Viantan. Pokazują natomiast, jak wiele współczesnych rozwiązań produkcyjnych powstaje właśnie po to, aby ograniczać liczbę miejsc, w których proces może generować lub przenosić zanieczyszczenia.
Najważniejsza lekcja z decyzji GIF jest inna: 100-procentowa kontrola wizualna nie oznacza 100-procentowej wykrywalności każdego defektu. Dlatego system jakości musi jednocześnie zapobiegać powstawaniu cząstek, wykrywać je, analizować trendy i być zdolny do wiarygodnego ustalenia przyczyny, gdy wada pojawi się już poza zakładem.
Opracowanie własne na podstawie:
Źródło: Główny Inspektorat Farmaceutyczny – Rejestr Decyzji GIF
Materiał: Decyzja nr 56/WC/ZW/2026 z 24 września 2026 r., Viantan
Adres źródłowy:https://rdg.ezdrowie.gov.pl/
Źródło: Główny Inspektorat Farmaceutyczny
Materiał: Decyzja nr 8/WS/2026 z 15 maja 2026 r. – wcześniejsze wstrzymanie serii
Adres źródłowy:https://rdg.ezdrowie.gov.pl/pobierz-decyzje/90d6aa14-34e6-4ac5-b53e-b47e6e8eac29
Źródło uzupełniające: opieka.farm
Materiał: Decyzja GIF nr 56/WC/ZW/2026 – opis postępowania dotyczącego Viantan
Adres źródłowy:https://opieka.farm/gif/56-wc-zw-2026_viantan/
Źródło: EDQM
Materiał: Revision of the Ph. Eur. dosage form monograph on Parenteral preparations (0520)
Adres źródłowy:https://www.edqm.eu/en/newslist/-/asset_publisher/JaJ4OiL8a8pm/content/id/95277
Źródło: Komisja Europejska
Materiał: EudraLex Volume 4, Annex 1 – Manufacture of Sterile Medicinal Products
Adres źródłowy:https://health.ec.europa.eu/medicinal-products/eudralex/eudralex-volume-4_en
